画一条短碳链,加上一个氧原子,再转动分子,观察它的空间形状。使用 Avogadro 的乐趣,就在于能亲手摆弄这些原子。画出的草图还可以用作计算所需的初始几何结构。Avogadro 是一款免费、开源的分子编辑与可视化工具,可用于搭建分子、准备输入文件,以及查看其他化学程序的计算结果。[1]
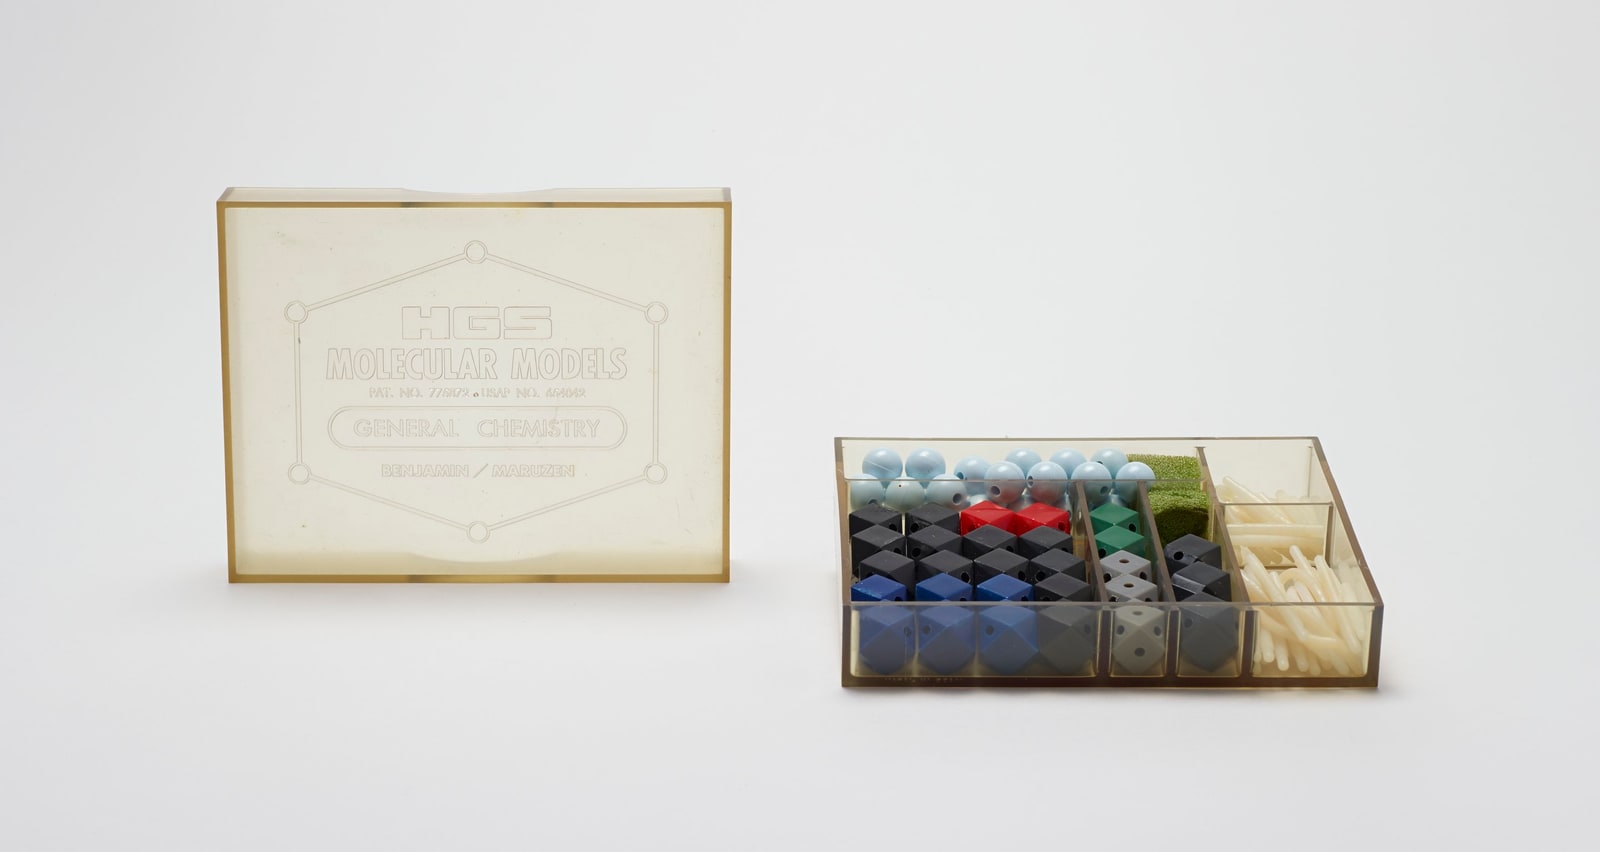
照片里是一种熟悉的早期工具。科学史研究所收藏的这套 HGS 模型套装,年代标为 1985–1989 年,分格盒内装着彩色塑料组件。馆藏说明介绍了这类套装在课堂和实验室中的用途:直观地展示化学结构。[2] Avogadro 把拼装分子的活动搬到电脑上,原子的位置也成为软件能够处理的数据。
这个已有多年历史的项目最近仍在更新。Avogadro 2.0.0 于 2026 年 4 月 1 日发布,更新了插件系统、改进了 ORCA 输入文件生成器,并修订了文档。版本说明介绍,插件可添加命令、输入文件生成器、文件格式和能量模型。[3] 这些工具串起了几项工作:搭出分子,确定要计算的问题,再结合计算结果查看分子。
绘图时就已用上化学假设
Avogadro 的绘图工具(Draw Tool)支持单击放置原子、拖动延伸化学键。在 2.0 版本中,键级默认设为 Automatic,软件依据原子间距判断单键、双键或三键。Adjust Hydrogens 选项默认启用,会随着化学键的变化添加或移除氢原子。[4]
自动设置省去了大量点击操作,但拖动鼠标也会改变软件对化学键的判断。键拖得过短时,自动判定的键级就有偏离预期的风险。开始优化之前,应检查元素种类、原子连接关系和键级。这些设置容易修改,使用者仍须明确自己要画出怎样的分子。
氢原子的自动调整也值得留意。文档提醒,为了表示离子或自由基而有意添加、移除氢原子时,自动调整有时会干扰这些操作,因此建议在手动修改时关闭该设置。[4] 对初学者而言,使用分子软件的第一课就在这里:便捷功能同样依据化学假设,学习操作时也要弄清相关设置。
原子找到合适位置时,发生了什么
靠鼠标绘图指定三维坐标,总有些笨拙。Avogadro 的 Extensions → Optimize Geometry 命令会用分子力学力场调整原子的位置。配置对话框列出所选力场、收敛条件和步数上限,也允许固定选中的原子。[5]
力场根据原子的排列估算能量,优化则在这个模型下寻找能量更低的排列。模型的选择会影响结果:Avogadro 指南将 MMFF94 介绍为适用于许多有机化合物的力场,UFF 则覆盖更广的元素范围。其简单的 Lennard-Jones 模型省略了键角、二面角和静电项。[6] 菜单中的方法各有适用范围,对同一体系的描述也有所不同。
软件由此比实物分子模型多了一种用途:根据所选模型描述的相互作用,调整分子的几何结构。解释结果时,也要记住所用模型的适用范围。原子排列更规整、显示的能量更低,反映的仍是该模型下的优化结果。某次具体实验中哪种排列占主导,还需要进一步判断。
得到第一个规整的原子排列后,还可以继续探索其他形状。柔性分子可以采取不同构象:原子连接关系相同,空间形状各异。Avogadro 文档另行介绍了借助 Open Babel 搜索构象的流程,可选系统搜索、加权转子搜索和遗传算法。结果表按相对能量与坐标位移比较生成的构象。[7]
几何优化调整一个起始排列,构象搜索探索其他排列,两者回答的问题不同。如果结果取决于分子形状,下一步就应检查多个候选构象,并保留比较时采用的方法和设置。某次搜索得到的最低能量值,只对应那次搜索及其所用的能量模型。
给计算一个明确的问题
Avogadro 的 Input 菜单为 ORCA、NWChem、CP2K 和 Psi4 等程序配有输入文件生成器,用于准备相应程序所需的输入。文档同时说明,这些生成器依赖正确配置的 Python 环境。[8]
使用生成器时,还要选定计算方法及相关参数。Avogadro 的 API 文档列出了 Calculation Type、Theory、Basis、Charge 和 Multiplicity 等字段,分别对应计算类型、理论方法、基组、电荷与自旋多重度。[9] 坐标交代原子的起始位置,其他选项则指定要做什么计算,以及研究的是怎样的电子体系。输入文件说明了计算引擎要执行的任务,之后还须运行计算、检查结果。
这种分工由来已久。Joey Bernard 在 2012 年发表于 Linux Journal 的评测中,把整理后的几何结构视为初始近似,并介绍了导出输入文件供专门的程序计算、再导回结果分析的做法。[10] 文章里的菜单属于早期 Avogadro,其中介绍的分工仍有助于理解这款软件为何持续有人使用。准备分子、检查原子排列都是反复要做的工作,即使搭配的计算软件不同,分子编辑器也用得上。
当前 Avogadro 文档列出,软件可原生解析 GAMESS、Gaussian、NWChem 和 ORCA 等程序的输出。[1] 读入这些结果后,就能重新查看最初画下的分子,结合计算结果加以分析。
从一项容易着手的小实验开始
对学生、教师或小型研究组来说,可以从一个熟悉的小分子和一套计划使用的计算软件入手。先搭出分子,检查氢原子和化学键,再选用合适的模型优化几何结构。运行计算之前,还要查看生成的输入文件。这项入门练习采用的化学方法是否适用于其他分子,仍须具体考察。
共用的教学机房或实验室应有人负责安装,并在实际使用的电脑上验证同一套流程。缺少 Python 支持时,有些生成器会无法使用。即使生成器中列出了某个计算程序,也仍须另外备好该程序。[8] 将分子结构、生成的输入文件、程序版本和所选设置保存在一起,接手的人才能查清之前做了哪些工作。
Avogadro 的吸引力,在于它能让脑中想象的分子形状变得可见、可检查。转动分子,调整原子位置,借助模型优化,再把坐标交给后续程序。每走一步,都问问这一步确定了什么、还有什么留待验证。一幅好看的分子图,就这样成为后续计算的起点。
来源
- Avogadro,项目概览——开源编辑器、可视化功能及支持读取的计算输出。
- 科学史研究所,“HGS General Chemistry Molecular Model Set”——藏品年代为 1985–1989 年,照片摄于 2016 年,含馆藏说明与图片署名。
- Avogadro,“Avogadro 2.0.0”,2026 年 4 月 1 日——关于插件、输入文件生成与文档的版本说明。
- Avogadro 2.0 文档,“Draw Tool”——原子放置、自动键级与氢原子调整方式。
- Avogadro 2.0 文档,“Extensions Menu”——几何优化、配置与原子固定。
- Avogadro 2.0 文档,“Introduction to Force Fields”——LJ、UFF 和 MMFF94 模型的适用范围。
- Avogadro 2.0 文档,“Finding Conformers of Molecules”——Open Babel 搜索及生成构象的比较。
- Avogadro 2.0 文档,“Input Menu”——计算程序接口与 Python 环境要求。
- Avogadro 2.0 API 文档,“Avogadro::MoleQueue::InputGenerator”——计算类型、理论方法、基组、电荷和多重度参数。
- Joey Bernard,“Basic Chemistry on the GNOME Desktop”,Linux Journal,2012 年 1 月 20 日——对早期编辑器到计算程序这一工作流程的独立评测;此处作为历史背景材料,所述菜单操作属于早期版本。